什么是药 稳定性检测?
药 稳定性检测:药物稳定性检测用于考察药品在温度、湿度、光照条件下随时间的质量变化,涵盖影响因素试验、加速试验与长期留样试验三类方案。检测指标含量(HPLC)、有关物质、溶出度、水分与 pH 值等,据此确定有效期与贮藏条件,适用于原料药、固体制剂、注射剂及生物制品等多种对象。
药物稳定性检测是以原料药及各类制剂为对象,考察其在温度、湿度、光照等环境因素作用下随时间推移发生降解或性质改变的技术活动。检测模块通常涵盖影响因素试验、加速试验与长期留样试验,配合含量测定、有关物质(杂质)分析、溶出度及性状考察等指标,据此确定贮存条件与有效期。本文按样品制备、检测方法、性能指标与判定思路逐步展开,为制药企业与研发机构开展稳定性研究提供方法学参考。
项目定义与适用对象
药物稳定性检测指对药品质量随时间与外界条件变化的趋势进行系统考察的试验体系,核心目标是确定产品的有效期(货架寿命)与贮藏条件。适用对象覆盖化学原料药、片剂、胶囊剂、注射剂、口服液、软膏、乳膏、栓剂及生物制品等多种剂型。考察维度一般性状、含量、有关物质、溶出行为、水分、pH 值与微生物限度等。对于需冷藏或冻存的生物制品,还应关注聚合、脱酰胺等降解路径。新药申报、仿制药评价、上市后变更及包装材料相容性研究,均须依托稳定性数据完成论证。
检测方法与依据标准
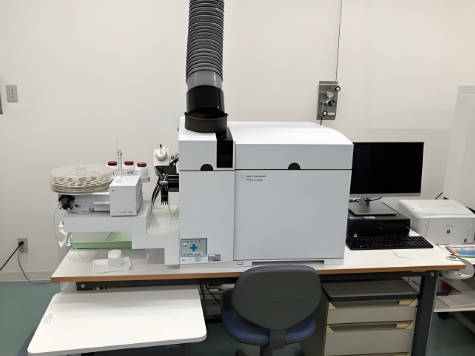
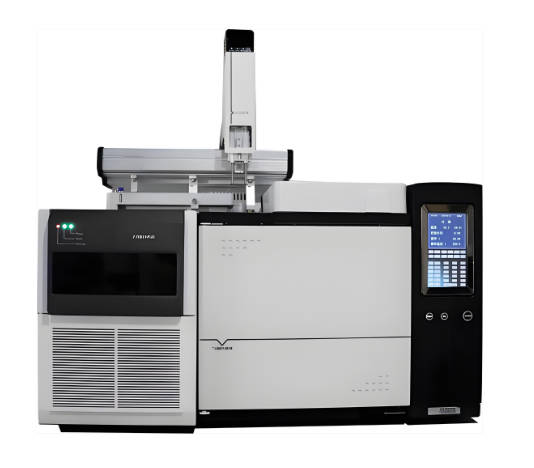
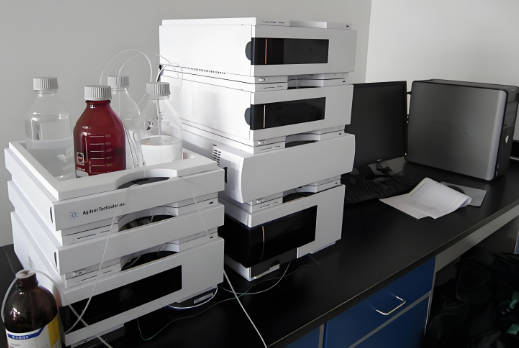
稳定性检测本身不对应单一方法,而是由一系列分析技术组合而成。含量测定多采用高效液相色谱法(HPLC),部分品种采用紫外-可见分光光度法或容量滴定法;有关物质分析以 HPLC 为主,必要时联合质谱(LC-MS)对未知降解产物定性;挥发性降解物可采用气相色谱-质谱联用(GC-MS);水分测定常用卡尔·费休法或干燥失重法。试验方案通常参照中国药典相关通则与药物稳定性研究技术指导原则设计,按长期、加速、影响因素三种条件平行安排取样点,逐点完成全套指标检验。
样品与前处理
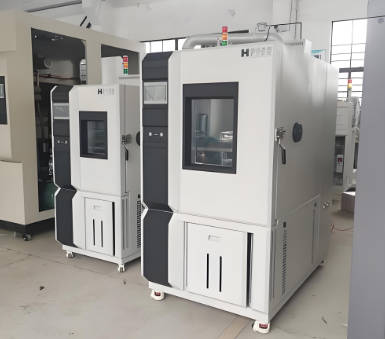
稳定性样品应取自代表性批次,原则上中试规模及以上批次的处方与工艺应与商业化生产一致。样品按拟定包装置于稳定性试验箱中,长期试验一般在 25℃、相对湿度 60% 条件放置,加速试验常用 40℃、相对湿度 75% 条件,影响因素试验则分别设置 60℃ 高温、92.5% 高湿及 4500 lx 强光照射等单因素条件。取样点通常设定为 0 月、1 月、2 月、3 月、6 月,此后每 3 个月或每 6 个月取样一次。取样后样品应尽快检验;需提取处理的制剂,前处理方法须与含量测定方法学保持一致,并验证回收率。
干扰与质量控制
稳定性检测的主要干扰来自三个方面:一是包装因素,样品须以拟上市包装放置,剔除因包装不当引入的假性降解;二是分析方法的专属性,含量与有关物质方法须经强制降解试验验证,确认主峰与降解产物峰的分离度满足要求;三是环境设备的波动,稳定性试验箱须连续监控温湿度并记录超限情况。每批次检验应随行放置 0 月样品作为对照,含量计算采用随行对照品法。未知杂质峰需进行相对保留时间比对与加校正因子的定量控制,避免漏检低水平降解产物。
判定与常见不合格
判定思路为:将各取样点实测值与 0 月数据及质量标准限度比较,评估含量下降、杂质增长及物理性质变化是否超出可接受范围。若加速条件下含量下降超过 10%,或单一降解杂质超出质控限度,应延长考察或调整处方工艺。常见不合格情形:含量随时间明显衰减、总杂质与特定降解物超标、片剂出现崩解迟缓或溶出度下降、液体制剂 pH 漂移与有关物质同步上升、乳膏分层及颜色变化等。出现上述趋势时,应结合包装改进、贮藏条件收紧或有效期缩短等途径处置。
周期与送检
稳定性检测周期较长,加速试验一般需连续考察 6 个月,长期试验则贯穿拟定的有效期全程,直至取得足够数据支持有效期声明。送检时需明确剂型、规格、批号、包装形式与考察方案,样品数量应满足全部取样点多指标检验的用量,并适当留有余量。委托方应提供质量标准与方法学资料;若方法需转移或验证,应预留相应时间。取样后建议对样品进行标识与台账管理,记录放置条件、取出时间与检验状态,保证数据链完整可追溯。
常见问题与注意事项
药物稳定性检测的判定依据和限度如何确定?
判定以各取样点实测值对比 0 月数据及企业质量标准限度为准,重点关注含量下降幅度、杂质增长趋势与物理性质变化。限度来源于产品注册标准与方法学验证结论,不可凭经验设定。
哪些产品和材料适合开展药物稳定性检测?
适用于化学原料药、固体制剂、注射剂、口服液、半固体制剂及生物制品等各类药品,也是包装材料相容性研究与上市后变更评价的必要手段。
药物稳定性检测报告通常包含哪些内容?
报告一般载明样品信息、考察条件、各取样点检验结果、0 月对照数据、杂质谱变化趋势及结论意见,必要时附分析方法、图谱与温湿度监控记录,用于支撑有效期与贮藏条件的确定。