药品取样检测以原料药、制剂、中间产品及包装材料为对象,围绕取样规范、样品制备、理化与微生物检验、含量测定及结果判定等模块展开。取样环节遵循随机性与代表性原则,检测环节涵盖性状鉴别、有关物质分析、溶出度测定与无菌检查等维度。规范的取样与检测流程可直接反映药品质量状态,为放行决策与稳定性评估提供数据基础。
取样原则与样品制备要求
取样是药品质量检验的首要环节,须遵循随机、均匀、可追溯三项原则。对于原料药,一般按批号分层抽取;对于制剂,需兼顾包装层次,从不同位置抽取具代表性的单元。取样量应满足检验、复核及留样三项需求。取样器具须洁净干燥,避免引入污染。取样后应及时记录批号、数量、来源与日期。固体样品需研磨混匀并缩分;液体样品须摇匀后分取;易光解样品应在避光条件下处理。制备过程应控制温湿度,防止吸潮、氧化或挥发损失。
性状鉴别与理化常数测定
性状检查外观、色泽、嗅味及物理状态的描述,为初步筛查提供直观信息。鉴别试验常采用化学显色反应、沉淀反应及红外光谱法,红外光谱因指纹特征性强而被广泛用于原料药确认。理化常数测定项目熔点、比旋度、折光率、pH值及相对密度等。熔点测定适用于结晶性固体,可反映纯度状况;比旋度用于具光学活性药物的手性特征确认。分光光度法可用于部分组分的快速筛查。上述项目操作简便、重现性好,构成质量评价的基础层次。
含量测定与有关物质分析
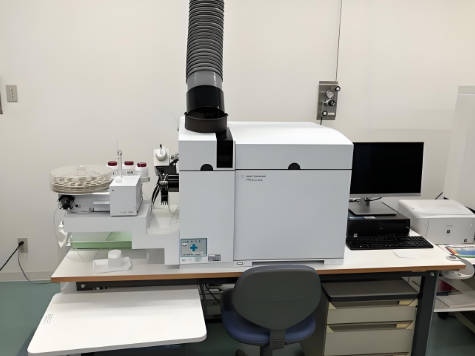
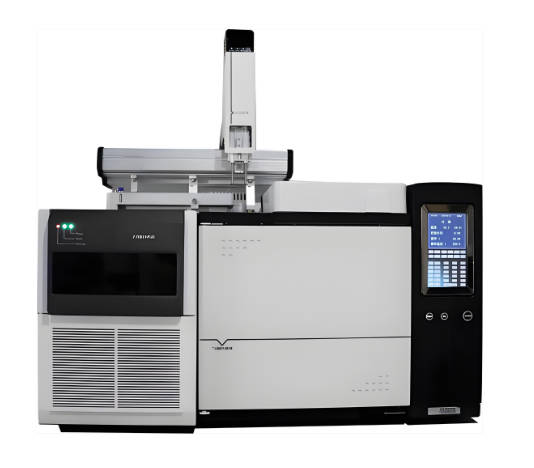
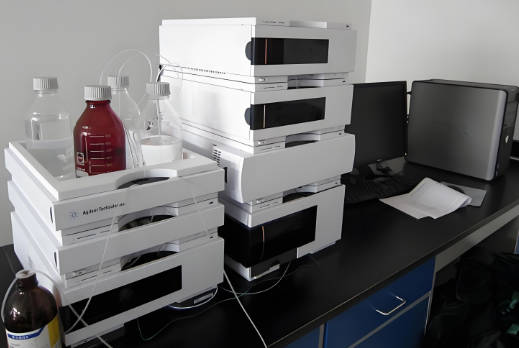
含量测定是评价药品有效性的核心项目,主流方法为高效液相色谱法(HPLC),其分离效能高、专属性强,适用于多数原料药与制剂的含量测定。紫外-可见分光光度法适用于吸收特征明确的组分,操作经济。气相色谱法(GC)用于挥发性成分,配合质谱检测器(GC-MS)可完成定性确认。有关物质分析采用HPLC梯度洗脱,重点考察降解产物与工艺杂质,检测波长依据杂质光谱特性选定。系统适用性试验包含理论板数、分离度及重复性考察,合格后方可测定样品。
微生物限度与无菌检查
微生物检验分为无菌检查与微生物限度检查两类。无菌检查适用于注射剂等直接进入人体血液或组织的制剂,采用薄膜过滤法或直接接种法,培养基须覆盖需氧菌、厌氧菌及真菌培养条件。微生物限度检查针对口服及外用制剂,计数需氧菌总数、霉菌及酵母菌总数,并控制大肠埃希菌等控制菌。检验环境须在无菌隔离系统或洁净区域内完成,含阴性对照与阳性对照。阳性对照用于验证培养基灵敏度,阴性对照用于监测环境本底污染。
分子生物学与安全性检测项目
聚合酶链式反应(PCR)技术可用于中药及生物制品中动物源性成分的鉴别,亦用于支原体检测,其特异性引物设计决定检测的靶向范围。酶联免疫吸附法(ELISA)适用于生物制品中残留宿主蛋白及效价测定,依据抗原抗体反应定量。安全性项目还异常毒性、热原或细菌内毒素检查,鲎试剂法为内毒素测定的常规手段。溶出度试验用于固体制剂,通过测定不同时间点的释放量评价体外释放行为,为体内外相关性评估积累数据。
结果判定与检验记录规范
检验结果判定须对照法定质量标准逐项比对,单项不合格即判定该批产品不符合规定。限度判定时,含量测定一般取两份平行样,相对偏差应在规定范围内,否则须重新测定。微生物检验结果遵循批判决原则,不得以复检阳性结果覆盖初检结论,另有规定除外。检验记录应包含原始数据、色谱图谱、计算过程及仪器信息,做到可追溯。数据修约按进舍规则执行,超标结果须启动调查程序,查明原因后方可处理。
常见问题与注意事项
药品取样数量如何确定,寄送样品有何要求?
取样量应满足检验、复核与留样三项需求,并按批号分层随机抽取。寄送样品须密封防潮、附批号信息,易光解或需冷藏品种应采取避光与低温运输措施,避免运输过程影响样品状态。
药品取样检测应如何选择检测方法?
含量测定首选HPLC,挥发性成分可采用GC或GC-MS,吸收特征明确的组分可用分光光度法。微生物检验依据剂型区分无菌检查与限度检查。方法选择应对照质量标准,兼顾专属性与检测目的。
药品取样检测结果依据什么判定?
判定依据为法定质量标准的限度规定,逐项比对后给出结论。平行样相对偏差超出规定范围须重新测定,微生物结果遵循批判决原则,超标数据须启动调查,查明原因后方可处置。