氘带甲基检测以含氘代甲基(—CD₃)结构的标记化合物为对象,广泛存在于同位素示踪、药物代谢研究与氘代药物质量控制领域。本文依据方法类文章结构,从样品制备、检测方法选择、性能指标、应用场景到判定标准逐一展开,重点介绍核磁共振波谱法、气相色谱-质谱联用法与液相色谱-质谱联用法的技术要点,为从事同位素标记分析的读者提供可操作的检测参考。
检测对象与样品制备要求
氘带甲基指甲基位点的三个氢原子被氘(²H)取代后形成的基团结构,常见于氘代药物中间体、代谢示踪剂及同位素内标物。检测前须明确样品的物理形态与基质类型,并据此选择制备路线。固体样品一般经粉碎、混匀后称取规定量;液体样品可直接量取或经稀释处理。含生物基质的样品需经蛋白沉淀、液液萃取或固相萃取净化,以降低基质对后续仪器分析的干扰。制备全程应避免引入含氢溶剂的交叉污染,所用溶剂的氘残留水平须经空白对照确认。样品配制完成后应尽快分析,暂存时须密封并置于低温条件,防止氘氢交换导致丰度失真。
核磁共振波谱法测定氘代位点与丰度 核磁共振是氘带甲基定性确证的首选方法
¹H-NMR可直接观察甲基位点质子信号的缺失程度:氘代完全时,该位点的氢谱峰面积趋近于零;同时可在²H-NMR谱中观察到对应的氘信号。定量层面,采用峰面积比较法,以样品中不参与取代的某个稳定质子峰为内参,计算甲基位点残余质子比例,进而换算氘代率。测定时须保证充分的弛豫延迟,避免饱和效应影响积分准确性。核磁法不破坏样品、无需衍生化,适用于多种化学结构类型,对氘代位点的指认具有专属性。其局限在于灵敏度相对较低,对痕量样品或复杂基质样品需与其他方法联用。
色谱-质谱联用法进行分离与定量
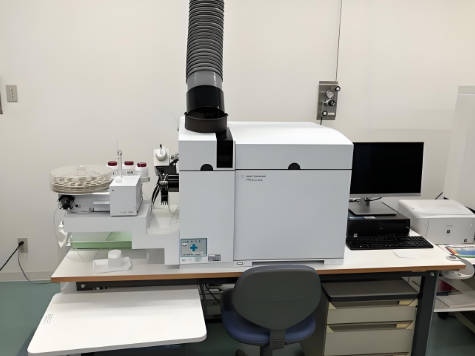
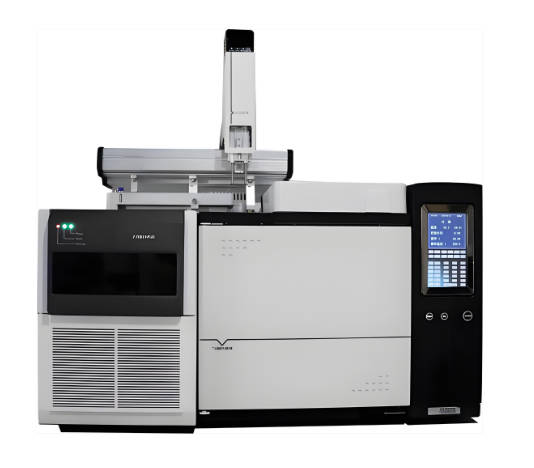
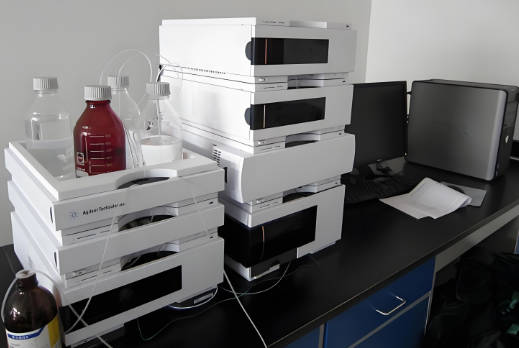
气相色谱-质谱联用法(GC-MS)与液相色谱-质谱联用法(LC-MS/MS)构成氘带甲基定量分析的主流技术组合。GC-MS适用于可气化、热稳定的挥发性标记物,通常选用弱极性或中等极性毛细管色谱柱分离,以选择性离子监测模式采集特征质量数。由于氘代后分子量增加3,特征离子与未标记物形成清晰区分。LC-MS/MS则适合极性较强、热不稳定的氘代药物及其代谢物,采用多反应监测模式提高选择性。氘代化合物与相应非标记物的色谱保留行为存在微弱差异,方法开发时应对保留时间偏移进行考察。定量分析中常以结构类似的氘代物为内标,校正进样波动与基质效应。
关键性能指标与方法学考察 方法可行性须经系统的方法学验?
专属性方面,须证明待测氘代峰与基质组分、未标记前体及降解产物达到基线分离,质谱定性离子对比例符合识别要求。线性范围应覆盖预期浓度区间,相关系数满足定量要求。定量下限依据信噪比方法确定,须满足痕量示踪分析的灵敏度需求。精密度以重复进样的日内与日间相对标准偏差评价;准确度以加标回收试验考察。针对氘代体系,还应重点考察氘氢交换稳定性,即将样品在分析条件下放置不同时间后测定丰度变化,以确认方法在时效内数据可靠。
典型应用场景 氘带甲基检测的应用集中于三个方向
其一为氘代药物质量控制,测定活性成分的氘代率与未标记杂质残留,作为批间一致性的核心指标。其二为药物代谢与药代动力学研究,以氘代化合物为示踪剂或内标,借助质谱区分内源性干扰,提高定量准确性。其三为同位素示踪实验,追踪甲基基团在生物转化路径中的去向与分布。不同场景对方法的要求存在差异:质量控制侧重丰度测定的准确度,代谢研究侧重灵敏度与分离度,示踪实验则强调多组分同时监测能力,应据此选择相应技术路线。
结果判定与报告规范
结果判定应围绕三项核心指标展开:氘代丰度(同位素素丰度百分比)、氘代位点确证结论及未标记物残留水平。判定时须参照产品技术要求或委托方约定的接受限,将实测值与限值逐项比对。氘代率一般以摩尔分数表述,附测定不确定度或方法允差范围。报告应载明样品信息、检测方法、仪器条件、原始谱图或色谱图、计算过程及判定结论。超出接受限或平行样偏差超出允差时,应启动复测程序,并以两次独立测定的均值或第三次仲裁结果为准。原始记录与谱图应归档保存,以保证数据可追溯。
常见问题与注意事项
氘带甲基检测的费用主要受哪些因素影响
费用与所选方法密切相关:核磁共振波谱法与色谱-质谱联用法的仪器成本不同,丰度测定通常低于多组分定量分析。样品前处理复杂程度、是否需要考察氘氢交换稳定性,以及平行样数量,均会影响整体检测支出。
对氘代丰度结果存在异议时如何处理?
委托方可要求复测。实验室将启用留样重新制备,必要时更换方法交叉验证,例如以核磁共振复核质谱定量结果。平行测定偏差超出允差时,以追加独立测定并按约定规则出具最终数据,原始谱图可供调阅核查。
氘带甲基检测的周期与报告交付流程如何安排?
周期取决于样品前处理难度与检测项目组合:单一丰度测定流程较短,涉及方法学验证或多组分定量时周期相应延长。检测完成后先经数据审核与授权签字,报告以纸质或电子形式交付,紧急需求可与实验室协商加急安排。