维稳分析检测即药物稳定性分析检测,考察原料药及制剂在温度、湿度、光照等环境因素作用下的质量变化规律。本文依照样品制备、检测方法、性能指标、应用场景、判定标准的步骤展开,涉及性状检查、含量测定、有关物质分析、溶出行为考察等模块,用于确定药品有效期与贮藏条件,为处方工艺改进与包装材料筛选提供数据支持。
样品制备与试验条件设置
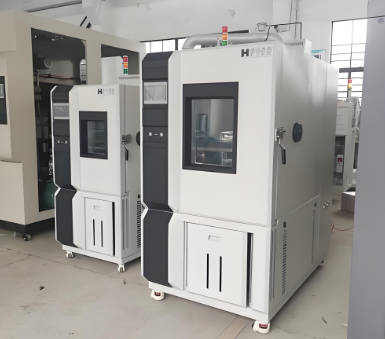
稳定性试验样品应取代表性批次,原料药需置于适宜容器中密封,制剂应保留市售包装。影响因素试验一般将样品暴露于强光、高温、高湿条件下考察;加速试验与长期试验则按拟定贮藏条件设置温湿度参数。试验过程中应设置零时样品作为基准,并按预设时间点取样。每个时间点取样的份数应满足检测项目重复测定的需求,样品取出后应及时检测,不能及时检测的应在规定条件下贮存并予以记录。
检测方法体系与技术选择
稳定性研究中的核心检测方法:HPLC法用于含量测定与有关物质检查,可分离降解产物并定量主成分;UV-Vis分光光度法适用于成分单一、干扰较小的含量测定;GC或GC-MS法用于残留溶剂及挥发性降解物的分析;液质联用技术用于降解产物的结构鉴定。方法选择应兼顾专属性与灵敏度,需采用强制降解试验验证方法能否分离检出降解产物。分析方法在用于稳定性样品前,应完成专属性、线性、准确度与精密度等方法学确认。
关键性能指标与降解产物分析
考察指标通常涵盖性状、pH值、水分、含量、有关物质、溶出度及微生物限度等。其中含量变化反映主成分的降解程度,有关物质则揭示降解途径与降解速率。对于含量明显下降或出现新增降解杂质的样品,应采用LC-MS等手段对主要降解产物进行结构推测,评估其潜在风险。指标解读时应将各时间点数据与零时值比对,观察变化趋势是否呈现规律性,判断降解反应是否遵循一级或零级动力学特征。
应用场景与检测价值
维稳分析检测适用于创新药开发、仿制药一致性评价、上市后变更确认及包装材料相容性研究等场景。处方筛选阶段可依据稳定性数据比较不同辅料、不同包装的保护效果;生产变更时需以稳定性结果评估变更对产品质量的影响。对注射剂等高风险剂型,稳定性研究还承担容器密封性、渗透性等考察职能。检测结果直接用于确定产品有效期、贮藏条件及运输要求。
结果判定标准与结论形成
判定时应以质量标准中各项目的限度为准则,含量下降、杂质超出限度、性状发生不可接受变化均视为不合规。长期试验数据经统计分析后用于拟定有效期,外推原则应与实际数据的时间跨度相匹配。若加速试验不合格而长期试验合格,需结合统计分析审慎评价。检测报告应完整呈现各时间点原始数据、变化趋势图表及结论意见,结论须明确给出有效期建议与贮藏条件。对数据异常点,应分析其成因并说明处理方式。
常见问题与注意事项
维稳分析检测的周期一般多长,报告何时交付?
稳定性检测周期与试验类型相关。影响因素试验与加速试验周期较短,长期试验则需延续至拟定有效期终点。各时间点检测完成后汇总数据出具报告,具体周期以实验室排期与试验方案约定为准。
稳定性检测对样品数量与寄送有何要求?
样品应取代表性批次并保留市售包装,数量需满足全部时间点、全部项目的测定需求并留有余量。寄送过程应控制温度与避光条件,避免运输环节引入降解因素,收样后应及时登记贮存条件。
稳定性检测方法应如何选择,各方法适用差异是什么?
含量测定与有关物质检查首选HPLC法,专属性可满足降解产物分离要求;成分单一者可用分光光度法;挥发性物质与残留溶剂采用GC或GC-MS;降解产物结构鉴定则依托液质联用技术。方法须经方法学确认后方可应用。